

小胖威利综合征(Prader-Willi, PWS)、天使综合征(Angelman, AS)是人类最早被证实、最经典的基因组印记疾病,二者共享同一个染色体区域:15q11.2-q13 印记簇,但因为印记的亲本来源特异性,缺失父源活性拷贝导致小胖威利,丢失母源活性拷贝导致天使综合征,并不遵循经典孟德尔显隐性遗传规则。
印记中心(IC)、差异甲基化区域(DMR)是该区域的表观调控核心;分子机制主要分为:缺失、单亲二体 UPD、印记中心缺陷、UBE3A 点突变四大类,临床首选 MS-MLPA进行拷贝数 + 甲基化联合检测。
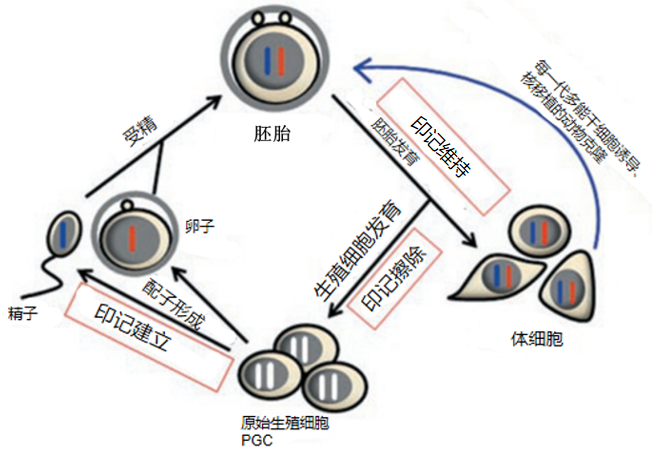
我们绝大多数基因,两条同源染色体(一条来自爸爸、一条来自妈妈)都有机会表达。但有一小部分特殊基因,只允许父源或母源的一份拷贝表达,这类基因称为印记基因。印记基因会在配子形成的时候,被打上一个甲基化标签,标签就像开关:打上甲基化 → 基因沉默(关上,不表达);没有甲基化 → 基因激活(打开,可以表达)。
印记有一套循环重置机制:生殖细胞形成时擦除上代印记,再按照自身性别重新建立印记;受精后在体细胞维持印记状态。一旦印记建立、维持过程出错,就会发生印记紊乱疾病。
正常个体:一条父源 15号染色体、一条母源 15号染色体,两套功能互补:父源负责提供 PWS 所需基因,母源在脑内提供 UBE3A。
小胖威利综合征(PWS,OMIM#176270)
天使综合征(AS,OMIM#105830)
当配子发生(精子/卵子形成)阶段:印记中心 IC 调控全区域 CpG 甲基化,精子、卵子对 15q11.2-q13(6Mb 关键区段)进行相反甲基化修饰:
15q11.2-q13 印记簇是双向调控的印记模块:
父源等位:SNURF-SNRPN、MKRN3、MAGEL2、NDN、SNORD116 snoRNA 簇等开放表达;SNURF-SNRPN DMR去甲基化;同时,父源等位的 UBE3A 在神经元内被反义转录本 UBE3A-ATS 顺式沉默。
母源等位:SNURF-SNRPN DMR 发生甲基化,PWS 相关基因沉默;UBE3A 在神经元中特异性表达(非神经元细胞 UBE3A 双等位表达)。 整个区域由双组分印记中心 IC控制:PWS-SRO(SNRPN 启动子区,即核心 DMR)、AS-SRO(上游调控元件),顺式调控整条印记簇的甲基化状态PMC。
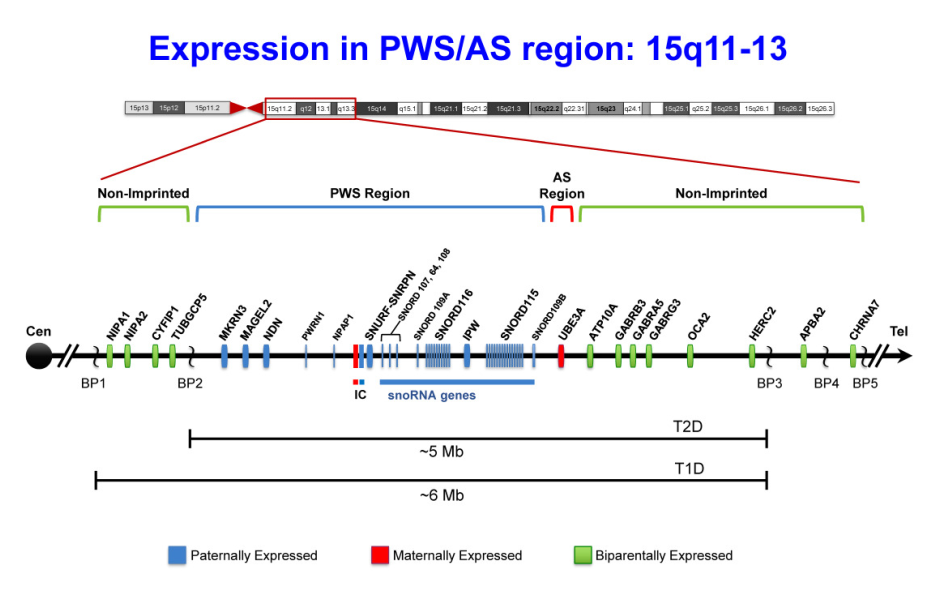
因此,同样一段 15q11.2-q13 缺失,丢失父源拷贝→小胖威利;丢失母源拷贝→天使综合征,这就是印记基因最震撼的 “亲本来源效应”。
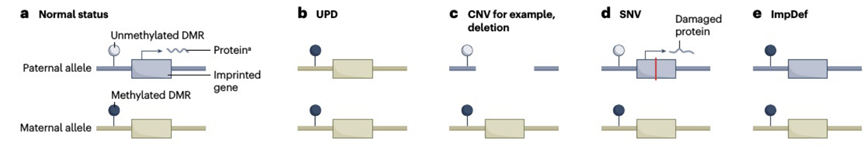
通常对于某类遗传病,了解引起疾病遗传学变异类型、遗传模式以及是否与印记基因相关后,可选择针对性的遗传学检测技术。PWS/AS综合征根据遗传学原因可选择如下检测技术:
分析印记异常检测,可选用MS-MLPA、DNA甲基化特异性PCR(methylation specific-PCR)等;
分析UPD(15)、15q11.2-1-q13拷贝数异常,可选用SNP-array检测,通过计算父母单倍型明确UPD的父母来源;
分析染色体重排,可结合高分辨核型分析/FISH来明确;
分析AS综合征中UBE3A致病性点突变,可选用UBE3A序列分析的项目(如,全外显子组检测等)。
参考文献
[1] 中华医学会医学遗传学分会遗传病临床实践指南撰写组. Prader-Willi 综合征的临床实践指南 [J]. 中华医学遗传学杂志,2020, 37 (3): 318-323. DOI:10.3760/cma.j.issn.1003-9406.2020.03.016.
[2] Camprubí-Sánchez, C et al. “Del diagnóstico clínico al diagnóstico genético de los síndromes de Prader-Willi y Angelman” [From the clinical to the genetic diagnosis of Prader-Willi and Angelman syndromes]. Revista de neurologia vol. 42 Suppl 1 (2006): S61-7.
[3] Mendiola, Aron Judd P, and Janine M LaSalle. “Epigenetics in Prader-Willi Syndrome.” Frontiers in genetics vol. 12 624581. 15 Feb. 2021, doi:10.3389/fgene.2021.624581.
[4] Ma, Van K et al. “Prader-Willi and Angelman Syndromes: Mechanisms and Management.”The application of clinical genetics vol. 16 41-52. 6 Apr. 2023, doi:10.2147/TACG.S372708.
[5] Chung, Michael S et al. “Prader-Willi syndrome: reflections on seminal studies and future therapies.” Open biology vol. 10,9 (2020): 200195. doi:10.1098/rsob.200195
关于康测
about SEQHEALTH
武汉康测科技有限公司成立于2016年,公司坐落武汉,先后获得国家高新技术企业、3551创业人才企业、3551长期创新人才企业、科技小巨人企业、瞪羚企业等认证。
康测科技致力于新一代组学技术的开发和在生物医学研究领域的应用。公司以绝对定量测序技术和自动化IP技术为核心,建立了涵盖基因组、表观基因组、转录组、表观转录组、免疫组和互作组在内的全面的组学服务体系。技术水平在植物、微生物、动物复杂组织的表观遗传研究领域处于行业领先地位,已完成项目数达10000+,拥有数十台高通量核酸提取、QC、IP、建库、pooling、二/三代测序等自动化生产平台。
下辖武汉康测医学检验有限公司,其依托高通量测序技术平台,全面开展实体瘤、血液肿瘤、遗传病及大健康领域的精准临床基因检测服务;以国内首个经国家知识产权局授权的SMP液态活检技术为核心,联合合作医院开展多癌种MRD科研项目,并提供本地化NGS实验室整体解决方案。实验室连续多年满分通过国家卫健委临检中心、美国病理学会等机构组织的室间质评,检验能力获得美国病理学会(CAP)、美国实验室认可协会(A2LA)的ISO 15189双重国际认证。
✅ 电话:027-65563640
✅ 邮箱:medical@seqmed.cn
✅ 官网:www.seqmed.cn