

1. 地中海贫血的概述
地中海贫血又称海洋性贫血,是由于珠蛋白基因突变而引起的一组常染色体隐性遗传病,是严重威胁人类健康的致死、致残的遗传性血液病,在地中海、东南亚地区多见。由于早期报道的病例几乎都是来自地中海地区的移民,该病遂被命名为地中海贫血(Thalassemia)。
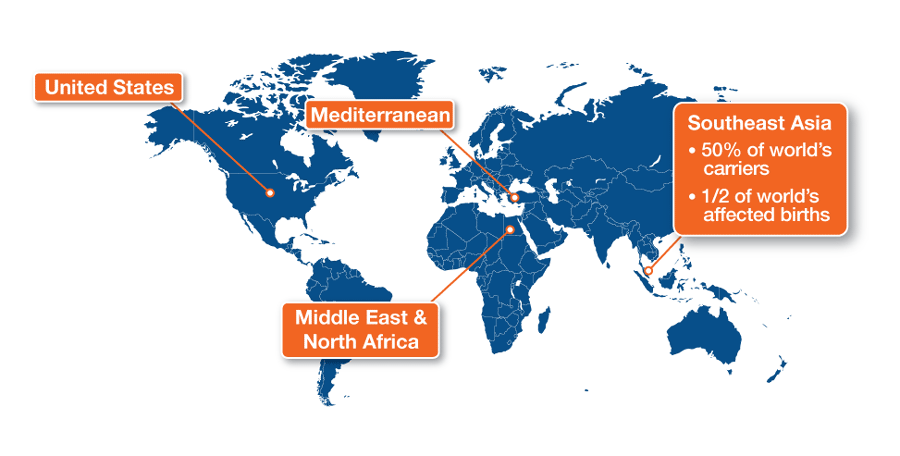
地中海贫血的发病人群在世界范围内具有地域性强的特点,并非所有国家和地区都有地贫患者。地贫高发地区主要集中在地中海地区、东南亚地区、中东、北非、印度次大陆和太平洋地区。在中国大陆,长江以南地区是地贫的高发地区。
在我国,1940年广州首次报道了3例地贫。上世纪80年代完成了首个全国20个省(区、市)的90万人大规模血红蛋白病调查,基本阐明了中国长江以南是地贫高发区,尤以广西 (24%),广东(16.8%)和海南 (15.1%)三省(区)为甚,并于1985年首次对已生育过重型地贫患儿的高风险家庭进行了产前基因诊断。
2012年国家卫计委开始在地贫高发地区实施“地贫防控试点”项目,已实现广西、贵州、云南、江西等10个高发省全覆盖,有效减少了重型地贫患儿出生。《中国地中海贫血蓝皮书(2020)》数据显示目前,我国重型和中间型地贫患者约有30万人,地贫基因携带者高达3000万人,以两广地区最为严重。
2. 地中海贫血的病因
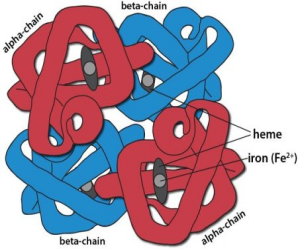
正常情况下,人体血红蛋白结构有2条α-珠蛋白和2条β-珠蛋白/γ-珠蛋白分别携带一个血红素后聚合形成血红蛋白(hemoglobin,Hb)四聚体,承担人体内氧运输任务, α-珠蛋白与β-珠蛋白/γ-珠蛋白比例为1:1。胎儿期以HbF为主,即2条α-珠蛋白和2条γ-珠蛋白组成;成人期以HbA为主,即2条α-珠蛋白和2条β-珠蛋白组成。
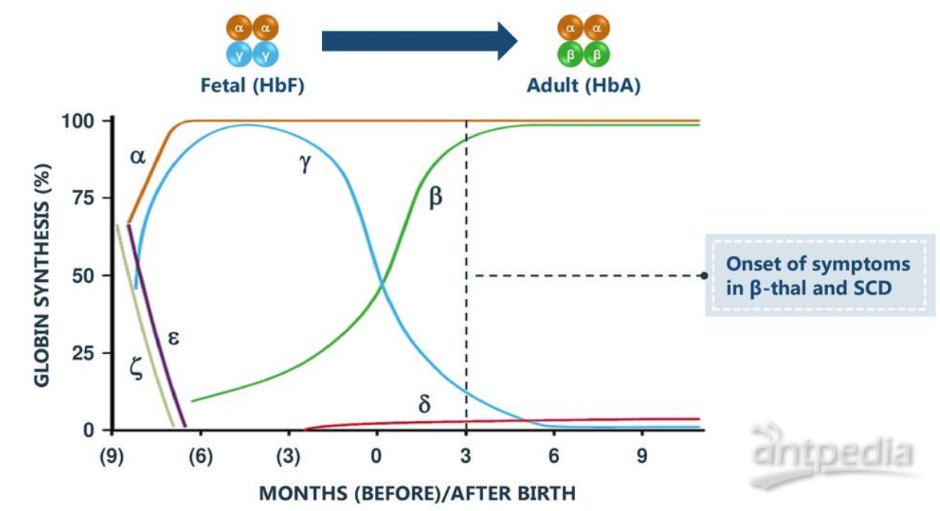
当α-珠蛋白与β-珠蛋白/ γ-珠蛋白比例失衡,就会发生地中海贫血,比例失衡越大,患者表型越严重。α-珠蛋白异常导致的地贫称为α-地贫。β-珠蛋白异常导致的地贫称为β-地贫。γ-珠蛋白异常导致的地贫称为γ-地贫。还有较为罕见的δ-地贫,δβ-地贫等类型。
值得注意的是:β-地贫合并α-地贫时,患者同时存在α-地贫和β-地贫基因缺陷,反而降低了α和β 珠蛋白链的不平衡程度,临床表现可以较轻。
珠蛋白基因在染色体上成两簇排列。α-珠蛋白基因位于16p13.3,本区段含有胚胎期表达基因HBZ(ζ),胎儿与成人期表达基因HBA1和HBA2(α1和α2),以上α簇基因的表达受控于重要调控位点HS-40。
β-珠蛋白基因位于11p15.4,本区段含有胚胎期表达基因HBE(ε),胎儿期表达基因HBG1和HBG2( γG,γA),成人期表达基因HBB和HBD (β和δ),β簇基因的表达受控于座位调控区(LCR, locus control region)。
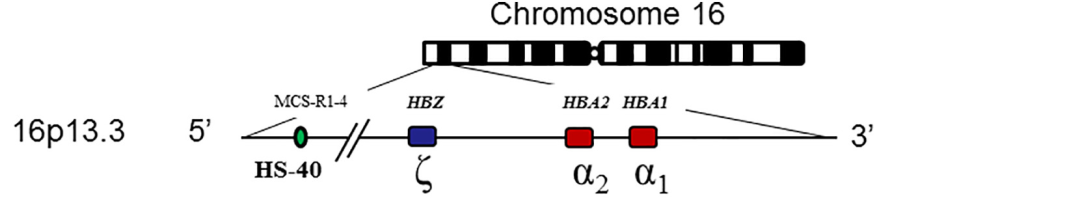
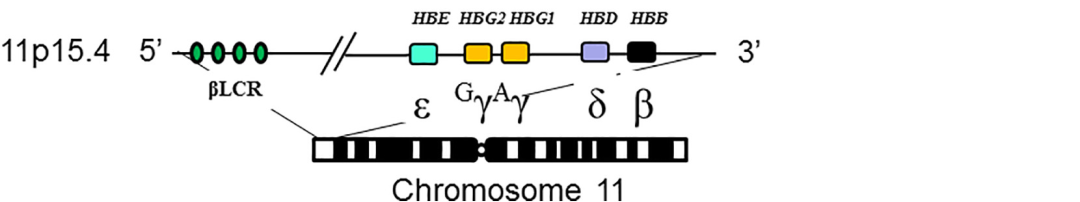
当HBA1、HBA2、HBB、HBG等珠蛋白基因发生突变,地贫就有可能发病。α-地贫以缺失突变为主,在中国人群中已报道的缺失突变有28种,近年来也逐步发现了几十个点突变。
中国最常见的缺失型突变:--SEA:东南亚缺失型、-α3.7:右侧缺失型、-α4.2:左侧缺失型;最常见的非缺失型突变:HBA2:c.369C>G(Hb Westmead)、HBA2:c.427T>C(Hb CS)、HBA2:c.377T>C(Hb QS),上述6种突变约占中国人α-地贫总体的98%以上。
β-地贫以点突变为主,2020《β 地中海贫血临床实践指南》指出在中国人群中已报道的点突变有129种,近年来也陆续发现了16种缺失突变。
其中8种最常见突变:c.126_129delCTTT,c.52A>T, c.316-197C>T, c.-78A>G, c.216_271insA, c.79G>A, c.92+1G>T, c.-79A>G约占中国人β-地贫突变总体的95%以上。
3.地中海贫血的临床特征
在血常规检测中,地中海贫血患者的红细胞通常呈现“小细胞低色素”特征:红细胞平均体积(MCV)、平均血红蛋白量(MCH)明显降低,但血清铁蛋白水平正常(这与缺铁性贫血的“低铁”特征完全不同)。
血常规筛查:若RBC平均容积(MCV)<80fL,且 RBC平均血红蛋白量(MCH)<27pg,则认为初筛阳性(α/β均有可能)。α-地贫根据临床表现严重程度又分为静止型,轻型,中间型和重型。
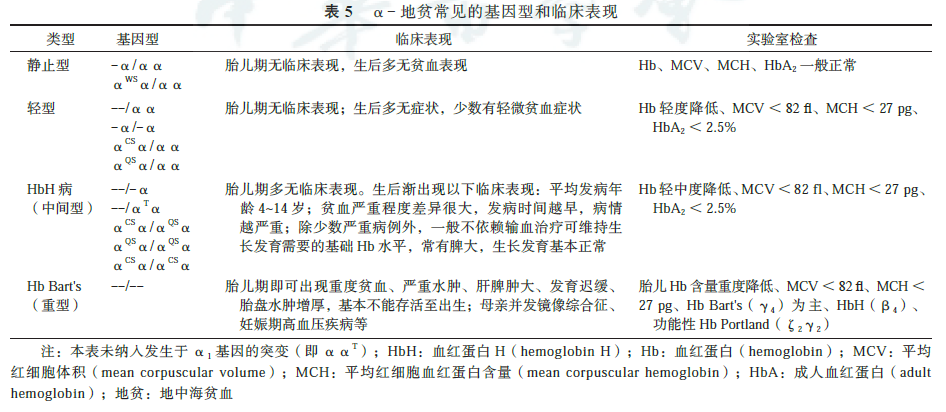
血红蛋白分型:若HbA2≥3.5%,认为β-地贫初筛阳性。β-地贫根据临床表现严重程度又分为轻型,中间型和重型。
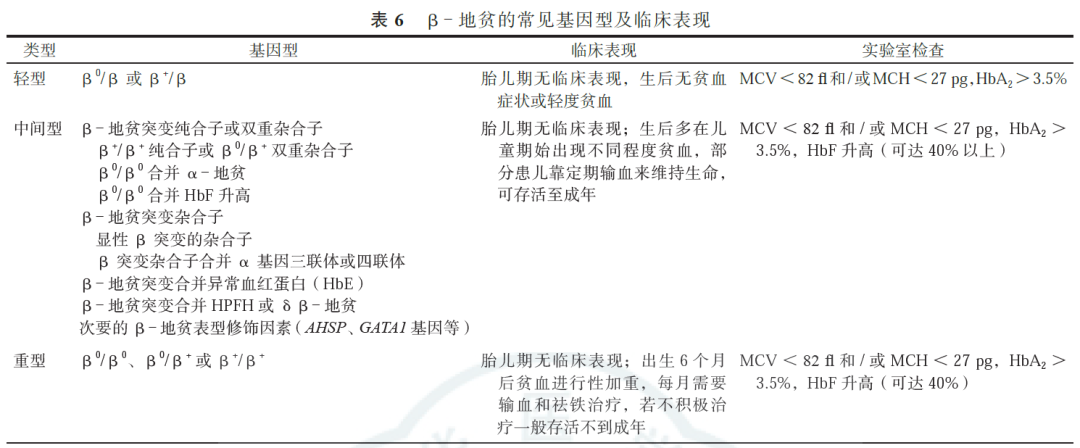
4.地中海贫血的常见误区
误区1:地贫可以通过补铁治疗
地贫是珠蛋白合成异常导致的贫血,并非缺铁引起。盲目补铁会导致体内铁过载,加重器官损伤,反而有害。
误区2:轻型地贫不用管,不会影响健康
轻型地贫患者虽无需治疗,但可能将基因传递给下一代,因此必须重视婚前和孕前筛查。
误区3:夫妻一方正常,就不会生出重型地贫孩子
只有当夫妻双方均为同类型地贫携带者时,才有可能生育重型地贫孩子。若一方正常,子女最多成为携带者,不会患病。
5.国内检测现状
根据HbVar数据库,目前已知HBA1基因变异374种、HBA2基因变异471种、HBB基因变异974种。当前国内常用地贫检测试剂盒主要覆盖我国南方地区常见的6种α-地贫和17种β-地贫基因突变类型,虽可检测约95%的常见α-地贫和β-地贫基因型,但仍存在对非常见或未知基因型的漏诊风险。
国内市场上常用的α-地贫基因检测试剂盒主要覆盖3种缺失型突变(--SEA、-α3.7和-α4.2)及3种点突变(αQSα、αCSα和αWSα)。
β-地贫基因检测试剂盒则主要涵盖17种常见点突变,包括CD41-42(-CTTT)、IVS-Ⅱ-654(C>T)、-28(A>G)、CD71-72(+A)、CD17(AAG>TAG)、CD26(GAG>TAG)、CD31(-C)、CD27/28(+C)、IVS-Ⅰ-1(G>T)、CD43(GAG>TAG)、-32(C>A)、-29(A>G)、-30(T>C)、CD14-15(+G)、Cap+40-43(-AAAC)、起始密码子突变(ATG>AGG)和IVS-Ⅰ-5(G>C)等。
上述试剂盒可检出我国人群中约95%的α-地贫和β-地贫致病突变;但仍存在约4%的基因类型可能被漏检,如泰国型缺失(--THAI)占比为0.30% ~ 0.40%,β-50占比为4.43%;另有约1%的未知突变未被覆盖。
6. 地中海贫血的治疗手段
地贫的治疗主要分为传统治疗和基因治疗。
传统治疗核心为规范输血和去铁治疗(此外还有脾切除术、叶酸补充等对症支持治疗)。对于重型β地中海贫血,定期输血是目前主要处置措施,目的在于维持合适血红蛋白水平,改善组织供氧,抑制代偿性骨髓过度增生,预防骨骼变形等并发症。为减少白细胞相关输血反应、降低同种免疫风险,常规输注少白细胞红细胞悬液;洗涤红细胞不作为常规用血,仅用于存在严重血浆蛋白过敏的患者。反复输血会带来大量外源性铁,叠加地贫本身无效造血导致肠道铁吸收亢进,最终造成体内铁负荷过载,发生多器官含铁血黄素沉积,也就是含铁血黄素沉着症,因此必须同步进行去铁治疗。人体缺乏主动排铁机制,铁过载若不干预,可导致生长发育停滞、肝硬化、糖尿病、心功能衰竭等严重脏器损害;铁螯合剂治疗本身也存在不良反应。临床常用铁螯合剂:
得斯芬(甲磺酸去铁胺注射剂):长期大剂量使用,儿童可出现白内障、长骨发育障碍;
奥贝安可(去铁酮片):不良反应包括关节痛、胃肠道反应、锌缺乏;
恩瑞格(地拉罗司分散片):不良反应包括胃肠道不适、皮疹、听觉减退。
基因治疗:目前临床 CRISPR 方案是编辑患者自体造血干细胞中BCL11A 红系特异性增强子,仅在红细胞谱系下调 BCL11A 表达,保留其在其他细胞的生理功能;解除 BCL11A 对 HBG 基因的抑制,使红细胞持续合成胎儿血红蛋白,替代缺陷的成人血红蛋白。该 CRISPR 治疗β地贫与镰状细胞贫血的研究成果,入选《Science》2020 年度十大科学进展。
7. 地中海贫血的防控措施
通过人群携带者筛查,对高风险家庭进行胚胎植入前遗传学检测(preimplantation genetic testing,PGT),选择未患病胚胎进行移植;或对高危孕妇进行产前诊断,并对确诊的重型地贫胎儿实施选择性终止妊娠,是目前国际公认的地贫防控的重要措施。
筛查对象:
1.新生儿:所有新生儿于出生后7 d内完成足跟血或脐带血采集,以筛查地贫患儿,实现早期干预治疗,降低疾病对健康的长期损害。
2.育龄夫妇携带者:建议生活在地贫高发地区或有地贫家族史的育龄夫妇,在婚前、孕前或孕早期主动接受地贫血液学筛查。为提高筛查与诊断效率,推荐夫妻双方同时进行血液学初筛,并根据结果进行必要的基因诊断。
3.疑似地贫患者:对于具有相关临床表现或血液学筛查异常提示地贫可能的个体,建议直接进行地贫基因检测以明确诊断。
8. 参考文献
[1] 地中海贫血的产前诊断 [J].
[2] 北京天使妈妈慈善基金会,北京师范大学中国公益研究院. 中国地中海贫血蓝皮书:中国地中海贫血防治状况调查报告(2020)[M]. 北京:中国社会出版社,2021.
[3] 叶向化. 我国的地中海贫血症[J]. 铁道医学,1980(4).
[4] 徐湘民. 地中海贫血预防控制操作指南[M]. 北京:人民军医出版社,2011.
[5] 中华医学会医学遗传学分会遗传病临床实践指南撰写组. α-地中海贫血的临床实践指南[J]. 中华医学遗传学杂志,2020,37(3):235-242.
[6] 中华医学会医学遗传学分会遗传病临床实践指南撰写组. β-地中海贫血的临床实践指南[J].中华医学遗传学杂志,2020,37(3):243-251.
[7] 中华医学会围产医学分会,中华医学会妇产科学分会产科学组. 地中海贫血妊娠期管理专家共识[J]. 中华围产医学杂志,2020,23(9).
[8] 王洁,熊符. 地中海贫血基因诊断及防控规范(2025年)[J]. 中华地方病学杂志,2026,45(06):431-440.
[9] Frangoul, Haydar et al. “CRISPR-Cas9 Gene Editing for Sickle Cell Disease and β-Thalassemia.” The New England journal of medicine vol. 384,3 (2021): 252-260. doi:10.1056/NEJMoa2031054
关于康测
about SEQHEALTH
武汉康测科技有限公司成立于2016年,公司坐落武汉,先后获得国家高新技术企业、3551创业人才企业、3551长期创新人才企业、科技小巨人企业、瞪羚企业等认证。
康测科技致力于新一代组学技术的开发和在生物医学研究领域的应用。公司以绝对定量测序技术和自动化IP技术为核心,建立了涵盖基因组、表观基因组、转录组、表观转录组、免疫组和互作组在内的全面的组学服务体系。技术水平在植物、微生物、动物复杂组织的表观遗传研究领域处于行业领先地位,已完成项目数达10000+,拥有数十台高通量核酸提取、QC、IP、建库、pooling、二/三代测序等自动化生产平台。
下辖武汉康测医学检验有限公司,其依托高通量测序技术平台,全面开展实体瘤、血液肿瘤、遗传病及大健康领域的精准临床基因检测服务;以国内首个经国家知识产权局授权的SMP液态活检技术为核心,联合合作医院开展多癌种MRD科研项目,并提供本地化NGS实验室整体解决方案。实验室连续多年满分通过国家卫健委临检中心、美国病理学会等机构组织的室间质评,检验能力获得美国病理学会(CAP)、美国实验室认可协会(A2LA)的ISO 15189双重国际认证。
✅ 电话:027-65563640
✅ 邮箱:medical@seqmed.cn
✅ 官网:www.seqmed.cn