

背景介绍
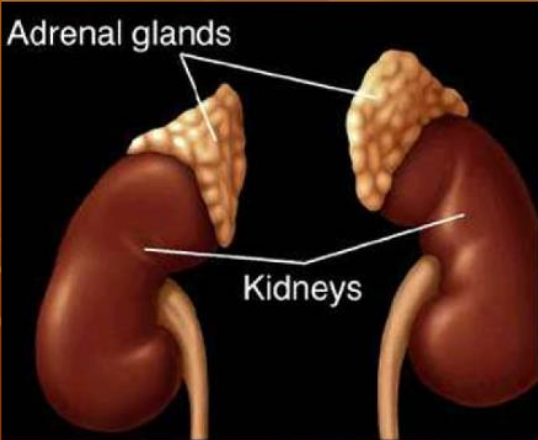
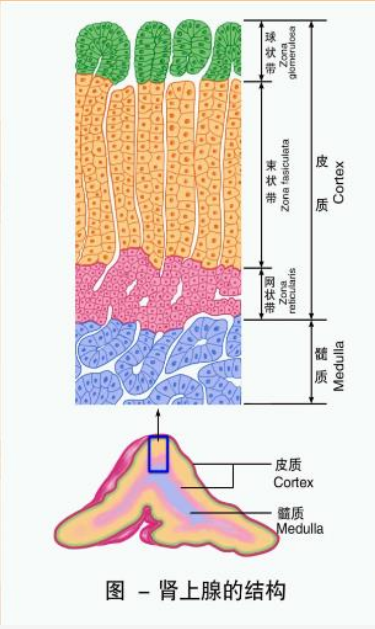
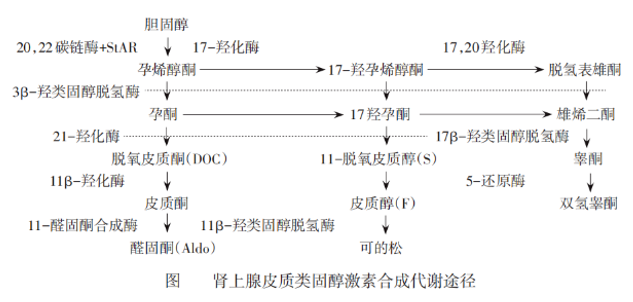
人体肾脏上方有一对重要的内分泌腺—肾上腺,其结构分为皮质和髓质两部分。其中,肾上腺皮质由外向内依次为球状带、束状带和网状带。球状带分泌以醛固酮为代表的盐皮质激素;束状带与网状带则分泌以皮质醇为代表的糖皮质激素,以及极少量的雄激素。髓质则负责合成儿茶酚胺激素。这些激素均属于类固醇激素,是维持生命活动所必需的物质。
醛固酮分泌不足引起的盐皮质激素缺乏:引发水盐代谢紊乱,导致循环血量显著减少、动脉血压下降。此时,身体会启动另一套调节机制,大量分泌肾素与血管紧张素以维持血压和盐分平衡。然而,这一过程会产生过量的雄激素合成原料,同时原本合成醛固酮的“车间”会额外开启雄激素生产线,最终导致体内雄激素水平异常升高。
皮质醇合成不足引起的糖皮质激素缺乏:导致体内糖、蛋白质及脂肪代谢紊乱。当身体察觉“皮质醇不足”时,会通过上调机制促使大脑垂体分泌更多促肾上腺皮质激素(ACTH),进而刺激肾上腺皮质细胞增生,最终导致肾上腺增生变大。
疾病介绍
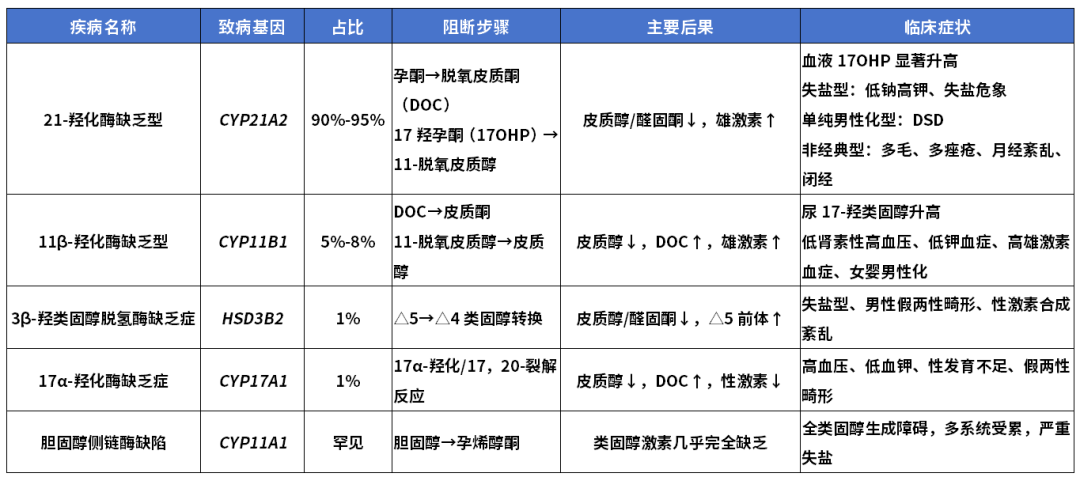
先天性肾上腺皮质增生症(CAH)是一种常染色体隐性遗传病,根据酶缺乏的程度,其临床表现形式各异。其中 CYP21A2 基因突变导致的 21-羟化酶缺乏(21OHD)是CAH 最常见的原因之一,占比高达90%~95%。大部分患者促肾上腺皮质激素显著增高,会导致皮肤色素沉着,表现为乳晕、皮肤皱褶处、阴囊、阴茎及大阴唇部位色素沉着明显。
虽然疾病严重程度存在差异,但 21OHD 通常分为三种类型。
经典型(包括失盐型和单纯男性化型)
失盐型:占比约75%,酶活性<1%,多见于新生儿期。糖皮质激素和盐皮质激素均缺乏引起,导致严重的水盐代谢紊乱(低钠、高钾)脱水、低血压和肾上腺危象。表现为拒奶、呕吐、腹泻、脱水、难以纠正的低钠血症、高钾血症、代谢性酸中毒,雄激素水平明显增高。
单纯男性化型:占比约25%,酶活性1-2%。糖皮质激素不同程度缺乏,盐皮质激素正常,无失盐症状但有失盐倾向。雄激素水平增高,在幼儿期及儿童期可出现生长加速伴骨龄快速增长,骨骺提前闭合,导致成年矮小症,同时也会表现为女性外生殖器男性化、男性假性性早熟等。
非经典型 (NCCAH):发病率约1:200-1000。酶活性保留20-50%。通常无临床症状,或仅有轻度雄激素过多表现(如女性月经紊乱、多毛、痤疮等),不影响生长发育。
最严重的失盐型病例在新生儿期就会出现皮质醇和醛固酮缺乏,以及女性外生殖器男性化的症状。皮质醇缺乏会解除对下丘脑-垂体-肾上腺轴的正常反馈抑制,导致促肾上腺皮质激素(ACTH)和肾上腺雄激素水平升高,这通常会加速骨骼成熟,导致骺生长板过早闭合。此外,需要使用超生理剂量的糖皮质激素来抑制雄激素水平,这对最终成年身高有不利影响。如今,经典型是46,XX新生儿非典型生殖器官最常见的原因,也是儿童时期原发性肾上腺功能不足的主要原因。
补充其它类型:
11β-羟化酶缺乏症(致病基因:CYP11B1)
CAH病例的5%-8%。表现为雄激素过多和高血钠、低血钾、高血压,部分患者出生时外生殖器男性化,女性患儿可能出现假两性畸形,男性患儿可能出现性早熟。
3β-羟类固醇脱氢酶缺乏症(致病基因:HSD3B2)
占CAH病例的约1%。影响多种肾上腺皮质激素合成,常在生后1周-3个月出现症状,表现为肾上腺皮质功能减退和失盐症状,可出现低血钠、高血钾、代谢性酸中毒,外生殖器表现为女性男性化或男性女性化。
17α-羟化酶缺乏症(致病基因:CYP17A1)
占CAH病例的约1%。皮质醇和性激素合成受阻,女性表现为原发性闭经、第二性征不发育;男性表现为假两性畸形,常伴有高血压、低血钾。
其他类型
罕见。StAR 缺乏症为所有激素合成障碍,PORD 缺乏症伴假两性畸形与骨骼异常。
三.基因介绍
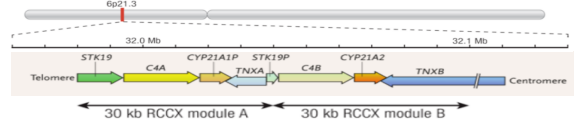
CYP21A2定位于第6号染色体(6p21.3),位于30千碱基片段重复内,位于主要组织相容性复合体(MHC)III类区域。这个重复通常被称为RCCX,包含四个基因的部分或全部:STK19、C4A/C4B、CYP21A2和TNXB。RCCX重复通常存在两个几乎相同序列的模块。第一个模块包含STK19基因的末端、一个活跃的C4A基因和两个非活跃的伪基因:CYP21A1P和TNXA。第二个模块包含C4B、CYP21A2和TNXB末端,都是在人类健康中发挥重要作用的活跃基因。
CYP21A2和 CYP21A1P 都由 10 个外显子组成,外显子和内含子的核苷酸同源性分别约为 98% 和 96%。CYP21A1P 和 CYP21A2 与编码第四补体因子的 C4A 和 C4B 基因串联排列。大多数染色体有 2 个该模块的拷贝,端粒模块中有一个 CYP21A1P 假基因,着丝粒模块中有一个 CYP21A2 基因。然而,这个基因座显示出高度的结构变异性,已检测到单模块、三模块甚至四模块的单倍型。TNXA 和 STK19P假基因在祖先模块的复制过程中被截断。TNXA 和 TNXB 的最后一个外显子分别与 CYP21A1P 和 CYP21A2 的外显子 10 的 3' 非翻译区重叠。RCCX区域的高序列同源性推动了高频的非等位基因同源重组。这些重组事件可能发生在重复区域的任何位置。这些突变既包括在配子发生过程中由不等位基因减数分裂交叉互换产生的缺失,约占 21OHD 突变等位基因的 20%,也包括由减数分裂或有丝分裂事件导致的从 CYP21A1P 向 CYP21A2 的基因转换(有害突变的转移)。大约 70% 至 75% 导致疾病的CYP21A2 突变源于基因转换。
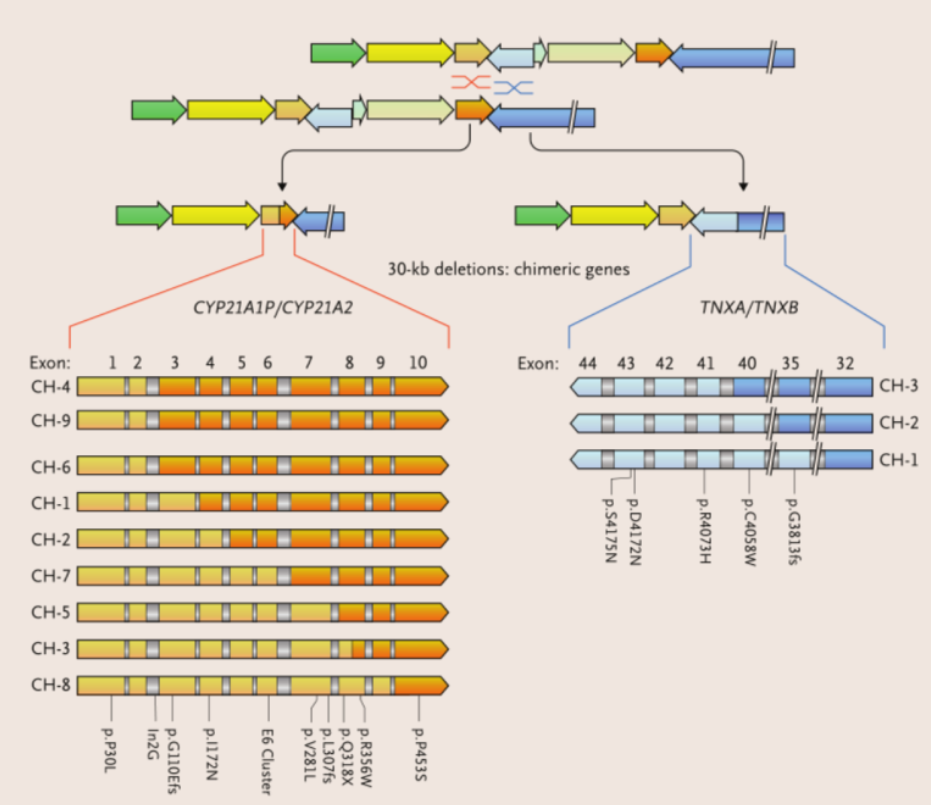
常见重组类型:
CYP21A1P/CYP21A2嵌合型:发生在 CYP21A1P 的断点会产生 C4B 的缺失,以及一个单一的嵌合 CYP21 基因,其 5' 端对应 CYP21A1P,3' 端对应 CYP21A2 。这个嵌合基因通常包含 CYP21A1P 的突变,从而无法合成功能性蛋白质,所以它代表一个无效等位基因。
TNXB/TNXA 嵌合型:断点会出现在 TNX 基因中,导致 C4B 和 CYP21A2 的完全缺失 。这种嵌合体的纯合子会导致一种连续性基因综合征,包括CAH和埃勒斯-当洛综合征,在严重 CAH 患者中临床报告很少见。高达 14% 的 CAH 患者存在 TNXB杂合突变。这种扩展表型被称为 CAH-X 综合征。CAH-X 与关节过度活动、慢性关节痛、关节半脱位、疝气和心脏缺陷有关。
四.基因型与表型相关性
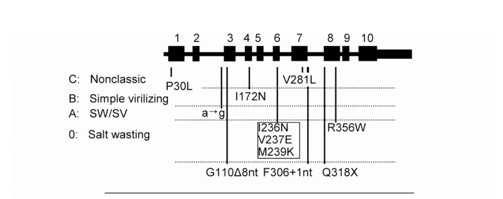
根据 21-羟化酶活性受损程度从高到低,已确定 4 组CYP21A2 突变用于预测表型。
组 0:缺失、大片段基因转换、无义突变、移码突变以及完全消除酶活性的错义突变属于失盐型经典等位基因构成突变。
组A:内含子 2 剪接的单核苷酸突变(c.293-13A/C > G,“内含子 2 G” 突变)尤为常见,在大多数人群中占突变等位基因的 20%-25%。失盐型和单纯男性化型患者中均有出现,表明有少量正常剪接的 mRNA。
组B:p.ILe172Asn等错义突变将酶活性降低至正常水平的 < 5%,与该疾病的单纯男性化型相关。
组C:p.Val281Leu 和 p.Pro30Leu等错义突变将酶活性降低至正常水平的约 20%-50%,与非经典型 CAH 相关。(临床观察表明,携带 P30L 等位基因的患者症状更明显,处于单纯男性化型和非经典型 CAH 之间的界限。)
五.检查与诊断
诊断主要依靠生化检测和基因检测。
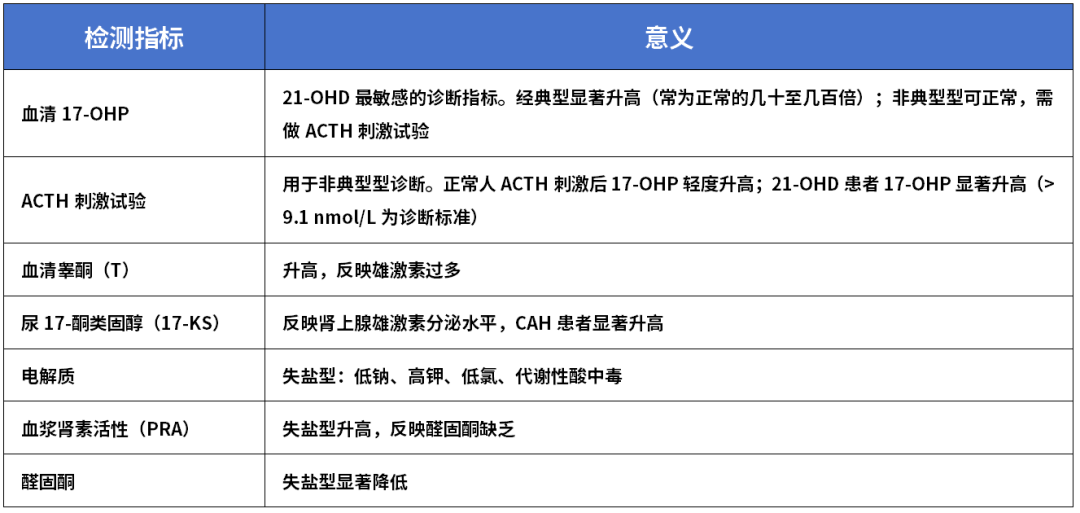
生化检测:
基因检测:作为 CAH 确诊的金标准,能够从分子层面明确致病基因与突变类型,评估病情轻重,同时为家系遗传咨询、再生育指导提供关键依据,尤其对非经典型等症状不典型的病例,可显著降低漏诊、误诊风险。
生化检测和基因分析联合分析是实现 CAH 精准鉴别诊断的关键,既能区分真 CAH与新生儿生理性假阳性、其他高雄激素血症等相似疾病,也可鉴别 21-羟化酶缺乏、11β-羟化酶缺乏等不同酶缺陷类型的CAH,还能清晰划分经典型与非经典型病例,避免因诊断偏差导致治疗不足或过度治疗,为个体化诊疗方案的制定提供全面、可靠的支撑。
六.基因检测方案
CYP21A2基因存在复杂的假基因(CYP21A1P)干扰,基因结构前端和后端不同,传统二代测序可能遗漏大片段缺失和复杂重排,使得很难将患者与携带者区分开来,通常需要父母的基因分型来确认基因型。临床管理指南推荐的常规策略为Sanger测序联合多重连接探针扩增技术(multiplex ligation-dependent probe amplification,MLPA)。更为完备的检测方案为21-羟化酶缺乏症CYP21A2基因综合解决方案(Sanger+LR-PCR+NGS+MLPA)。
长读长测序(三代测序)能够覆盖更大跨度,减少假基因干扰导致的漏诊,也可以用于CYP21A2基因检测。但长读长测序成本高,短期也很难在全国普及,如何降低成本并探索医保支付模式,是亟待解决的现实问题。
七.治疗
21-OHD的治疗目标在不同生命周期,治疗目标和采取的策略显著不同。在新生儿期和婴儿期,首要任务是防止发生肾上腺危象,同时避免糖皮质激素过量抑制生长发育。而且因为婴幼儿时期对糖皮质激素作用最为敏感,故建议采用尽可能低的有效剂量,并使17-OHP维持在适度偏高的水平;而儿童期和青春期,则需要平衡抑制骨龄加速与促进线性生长之间的矛盾;到成人期后,治疗的重点转向保护生育力和维持代谢健康。尽管不同生命周期采取不同的治疗策略体现了个体化的治疗,但仍缺乏大样本随机对照高质量的临床研究,具体的剂量和个体化调整还依赖医生的临床经验。
经典CAH(失盐型和单纯男性化型):
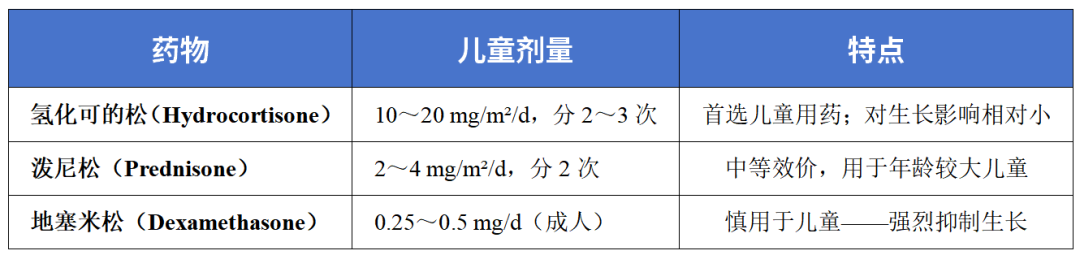
糖皮质激素替代:核心治疗,如氢化可的松(Hydrocortisone)。目的是补充皮质醇不足并抑制ACTH和雄激素过量。
盐皮质激素替代:失盐型患者需补充氟氢可的松(9α-Fludrocortisone),并额外补充钠盐。
外科手术:对女性外生殖器两性畸形进行矫形手术。女性外生殖器男性化明显者,可考虑阴蒂整形/阴道成形术(通常在2岁前完成)
非经典型CAH
仅在出现症状(如快速进展的骨龄、多毛、月经紊乱)时才予糖皮质激素治疗。
先天性肾上腺皮质增生症(CAH)是一类复杂、需动态监测的慢性疾病,诊疗管理涉及儿科、内分泌科、妇产科、泌尿外科、生殖医学科、心理科等多个学科,多学科协作是保障患者长期预后的关键。其中过渡期管理是临床中极易被忽视的重点:当患者由儿科体系转入成人科室随访时,若衔接不到位,容易出现治疗依从性下滑、随访中断,显著提升肾上腺急性危象、远期并发症的发生风险。过渡期建议由儿科与成人专科医师协同开展,可通过共享电子病历、开设联合门诊、制定标准化转诊清单等手段,保障诊疗的连续性。结合 21-羟化酶缺乏症(21-OHD)的疾病特点,心理健康评估也应当纳入常规随访项目。
八.展望
随着检测技术迭代升级,加之人工智能辅助实现测序数据高效解读,未来有望对基因致病性、基因型临床表型关联开展预测,进一步提升 21-羟化酶缺乏症(21-OHD)的诊断效率与检测可及性。药物研发方面也迎来更多可能性:除氢化可的松颗粒剂、缓释制剂、节律模拟制剂等改良糖皮质激素产品外,促肾上腺皮质激素单克隆抗体、雄激素受体拮抗剂等新型药物正在探索,可为患者带来更多个体化治疗选择。与此同时,基因治疗、细胞治疗等前沿技术也取得阶段性突破,为实现疾病的根源性治愈带来希望。而以新版临床管理指南为基础,推广多学科协作模式,兼顾疾病治疗与预防,聚焦患者全生命周期不同阶段的特点,搭建规范化的全周期管理体系,将是 21-OHD 临床管理发展的必然趋势。
九.参考资料
[1]. SPEISER P W, ARLT W, AUCHUS R J, et al. Congenital adrenal hyperplasia due to steroid 21-hydroxylase deficiency: an Endocrine Society Clinical Practice Guideline[J]. J Clin EndocrinolMetab, 2018, 103(11): 4043-4088.
[2]. 中华医学会罕见病分会,中华医学会儿科学分会内分泌遗传代谢学组,中华预防医学会出生缺陷预防与控制专业委员会新生儿遗传代谢病筛查学组. 21-羟化酶缺乏症的临床管理指南(2026)[J]. 中华儿科杂志,2026,64(06):590-600.DOI:10.3760/cma.j.cn112140-20251204-01073.
[3]. 吴薇,罗小平. 21-羟化酶缺乏症的精准诊断、个体化治疗与未来展望[J]. 中华儿科杂志,2026,64(06):587-589.DOI:10.3760/cma.j.cn112140-20260412-00297
[4]. 高亢,宋福英,陈晓波.青春期21-羟化酶缺乏症用药策略[J].中国实用儿科杂志,2024,39(12):965-970.
[5]. 张星星.21-羟化酶缺乏症治疗现状与进展[J].中国实用儿科杂志, 2024, 39(11):836-838.
[6]. UpToDate.21-羟化酶缺陷症所致非经典型(迟发型)先天性肾上腺皮质增生症的诊断和治疗[EB/OL].(2024-12-10)[2026-5-25]. https://www.uptodate.com/contents/
[7]. CK医学Pro.临床综述 l 2025 CAH:21-羟化酶缺乏所致经典型先天性肾上腺皮质增生症:遗传学和病理生理学(全)[EB/OL].(2025‑05‑28)[2026‑08‑27].
关于康测
about SEQHEALTH
武汉康测科技有限公司成立于2016年,公司坐落武汉,先后获得国家高新技术企业、3551创业人才企业、3551长期创新人才企业、科技小巨人企业、瞪羚企业等认证。
康测科技致力于新一代组学技术的开发和在生物医学研究领域的应用。公司以绝对定量测序技术和自动化IP技术为核心,建立了涵盖基因组、表观基因组、转录组、表观转录组、免疫组和互作组在内的全面的组学服务体系。技术水平在植物、微生物、动物复杂组织的表观遗传研究领域处于行业领先地位,已完成项目数达10000+,拥有数十台高通量核酸提取、QC、IP、建库、pooling、二/三代测序等自动化生产平台。
下辖武汉康测医学检验有限公司,其依托高通量测序技术平台,全面开展实体瘤、血液肿瘤、遗传病及大健康领域的精准临床基因检测服务;以国内首个经国家知识产权局授权的SMP液态活检技术为核心,联合合作医院开展多癌种MRD科研项目,并提供本地化NGS实验室整体解决方案。实验室连续多年满分通过国家卫健委临检中心、美国病理学会等机构组织的室间质评,检验能力获得美国病理学会(CAP)、美国实验室认可协会(A2LA)的ISO 15189双重国际认证。
✅ 电话:027-65563640
✅ 邮箱:medical@seqmed.cn
✅ 官网:www.seqmed.cn